荧光vs显色:信号放大机制全解析(上)
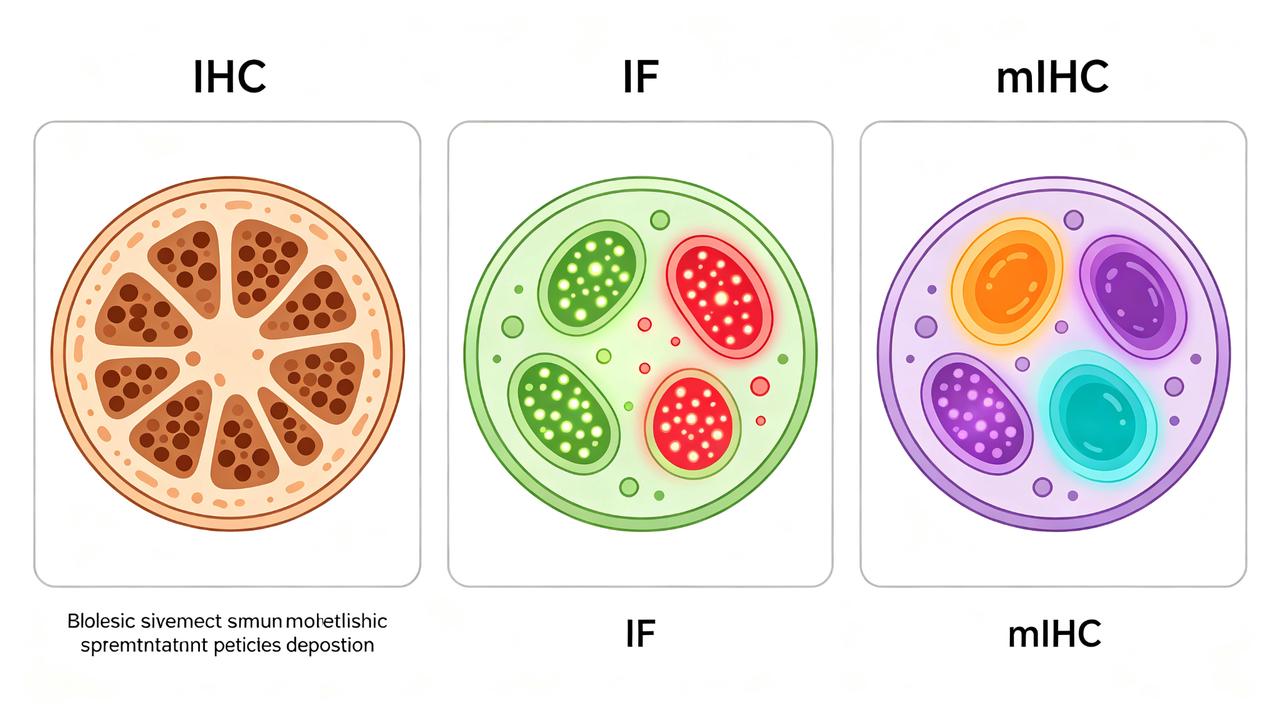
做免疫学实验的人,几乎都遇到过这样的时刻:同一个蛋白在组织切片上用IHC染出棕褐色的沉淀;在细胞上用IF看到绿色、红色的荧光;在同一张切片上,用mIHC能同时看清七八个蛋白的空间分布。 同样都建立在“抗原-抗体特异性结合“之上,为什么呈现出来的结果如此不同? 答案,就藏在“信号“这两个字里。显色是“沉淀“,荧光是“发射“,TSA是“共价沉积+循环“。三种放大机制,决定了各自的灵敏度天花板、背景来源、定量能力。这篇文章,我们顺着IHC→IF/ICC→mIHC这条技术演进线,把信号放大的底层逻辑讲透,也顺便聊聊不同的成像哲学,对抗体到底提出了怎样不同的要求。
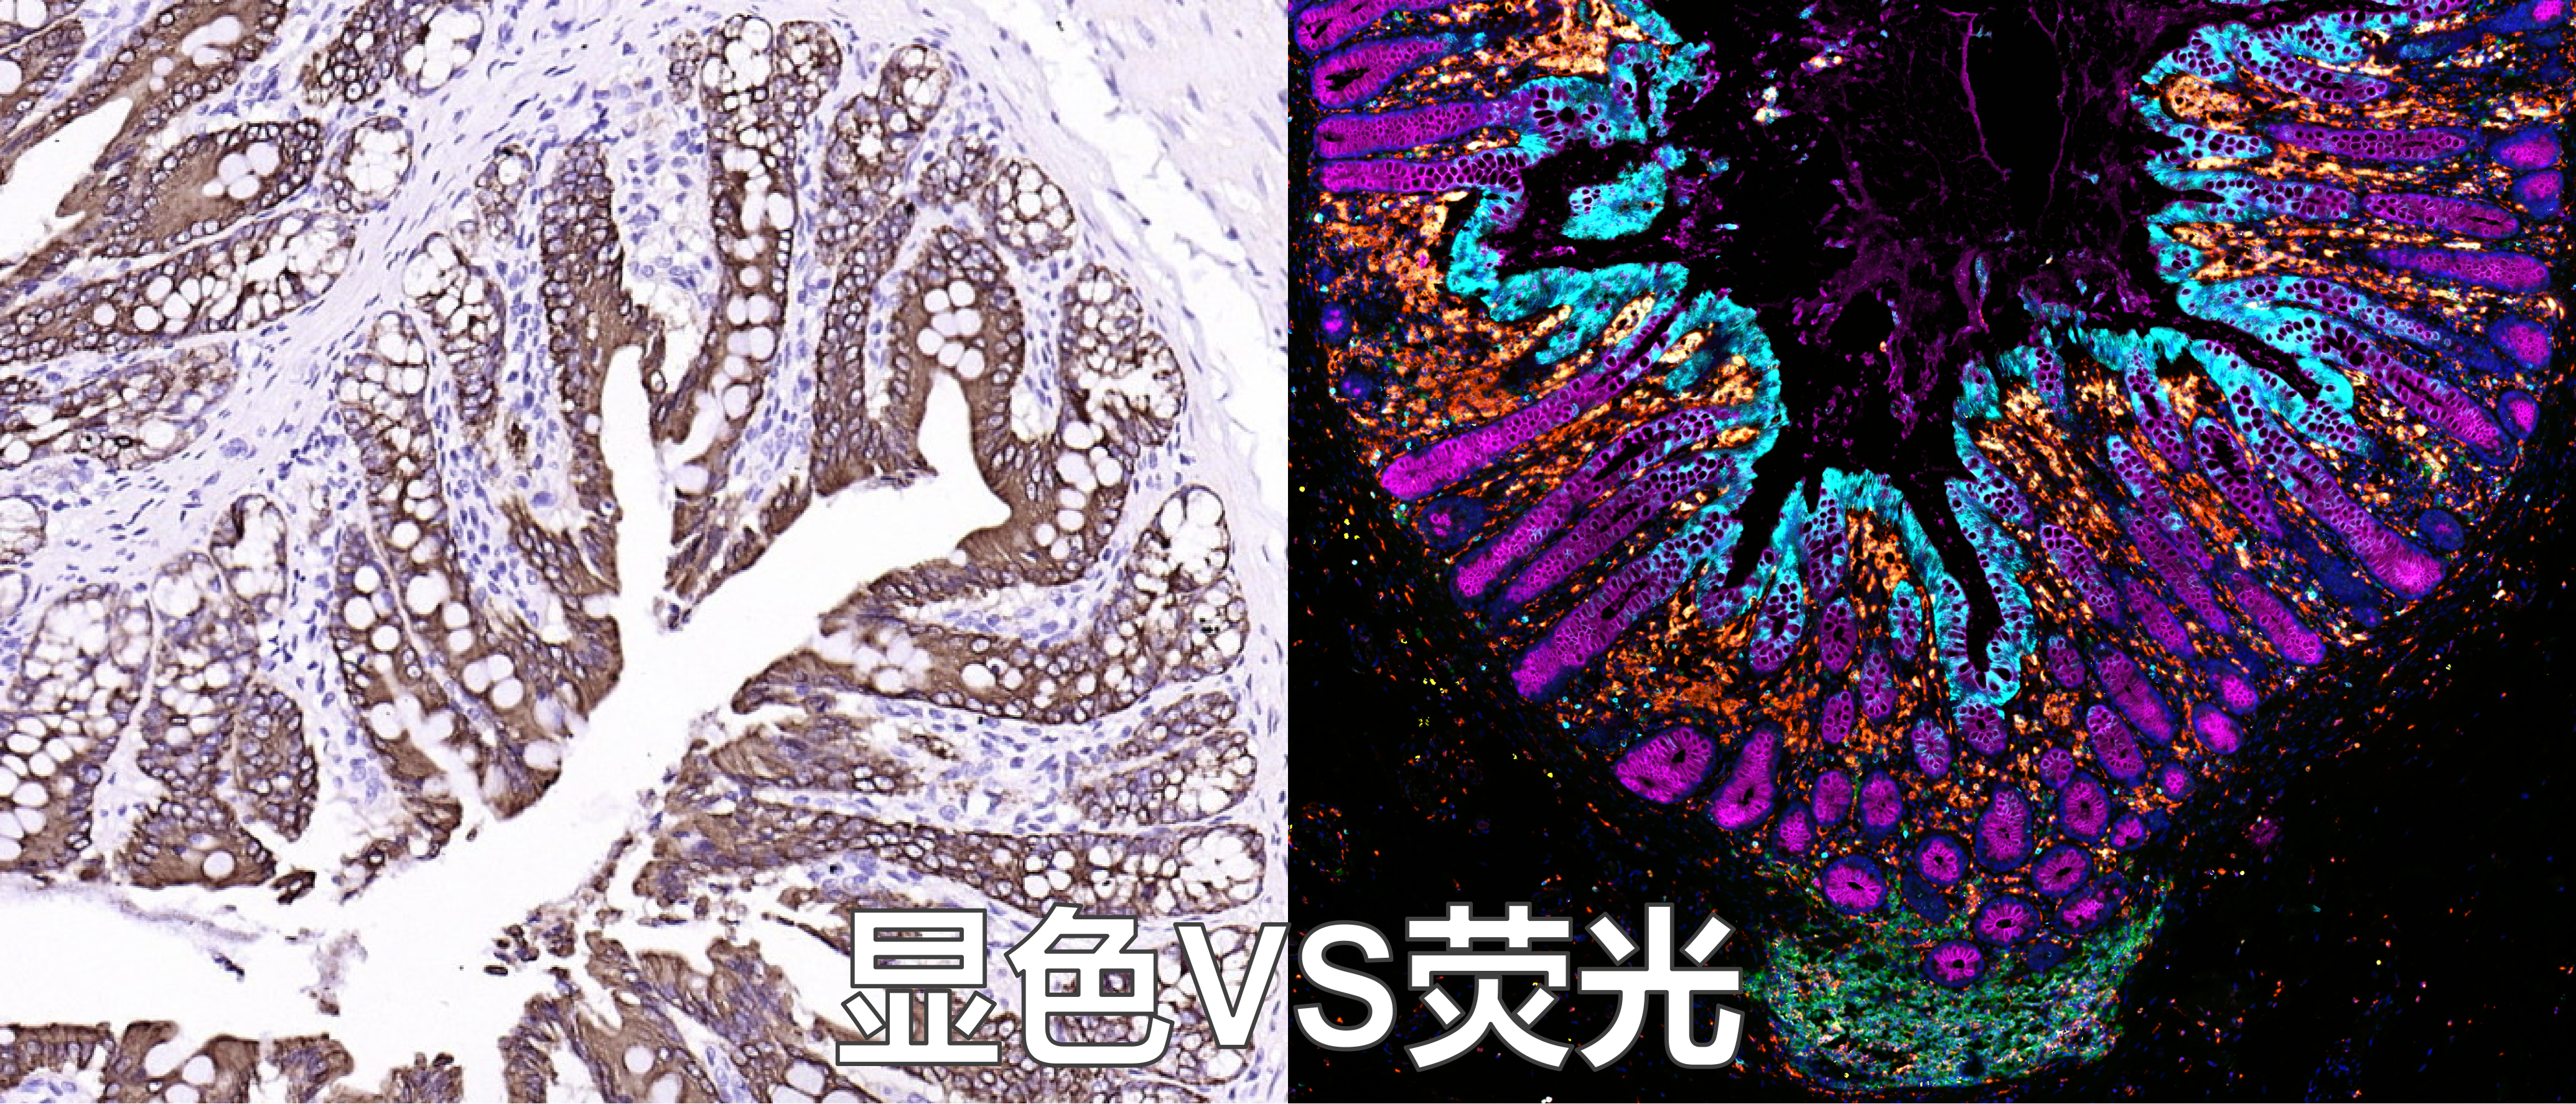
想从组织切片中分辨出目标蛋白究竟藏在哪类细胞里、和谁待在一起。这个看似朴素的需求,实际上推动了免疫检测技术长达八十余年的演进。从Coons在1942年将荧光素偶联到抗体上开始,人类第一次实现了“用光去看蛋白在哪里”。而在此之前和之后,以HRP-DAB为核心的IHC始终是病理学的基石。到今天,mIHC让研究者能在一张切片上同时“看见”七八种甚至更多的蛋白信号——这背后的核心驱动力,是信号放大机制的不断进化,以及与之匹配的抗体-检测体系的持续升级。理解这三种技术背后的信号差异,对实验设计的成败至关重要。
显色时代|IHC:HRP-DAB沉淀的艺术——“有没有、在哪里”
IHC的核心逻辑是酶促放大+原位沉淀。一抗识别抗原→酶标二抗识别一抗→酶催化显色底物生成不溶性有色沉淀,沉积在抗原所在的位点。在明场显微镜下呈现为棕色(DAB)或红色(AEC)的染色区域。
HRP是一个约40 kDa的含血红素蛋白,其活性中心能在H₂O₂存在下催化DAB氧化聚合,生成的棕色聚合物沉积在抗原-抗体结合位点周围。一个HRP分子可以催化成百上千个DAB分子转化,这种酶促级联使信号得以高效放大,并减少一抗用量。
因此,沉淀型信号的优势很明显:
1.灵敏度来自积累:只要酶还在催化,沉淀就持续堆积,弱表达也能被“看见”;但反应不能无限制进行,过度孵育会发生沉淀扩散、非特异背景升高,病理检测通常需要严格控制显色时间,以免造成假阳;
2.形态学友好:不溶性沉淀不扩散、不溶解,组织与细胞结构保留完整,非常适合病理诊断中的定性判断;
3.可永久保存:切片染完可长期存放,还能复染苏木素/伊红,与病理工作流无缝衔接;
4.门槛低:普通光学显微镜即可成像,几乎每个实验室都有条件做。
但它的局限也同样明显:
1.在明场条件下,不同显色底物的吸收光谱高度重叠,实际能同时检测的靶标通常不超过2个;
2.信号本质上是定性/半定量判断(H-score、阳性细胞百分比、染色强度分级),只能回答“有没有、在哪里、相对含量”这类问题。
背景从哪来?
1.内源性过氧化物酶(红细胞、粒细胞等)——需要用H₂O₂封闭;
2.内源性生物素(肝、肾、脾等组织)——使用生物素-亲和素放大体系时必须封闭;
3.抗体非特异吸附——通过封闭液、稀释度与修复条件优化控制。
荧光时代|IF/ICC:发射型信号——“精确位置和共定位”
IF和ICC的底层逻辑从“沉淀”切换到了“发射”——荧光素标记的抗体与抗原结合后,在特定激发光下发射特征波长的光,通过滤光片组或共聚焦逐通道收集,信号来源是一个点而非一团沉淀。
这个转变带来最直接的好处是空间分辨率的跃升。荧光信号不会扩散,蛋白的亚细胞定位(核内、膜上、胞质中)变得清晰可辨。如果HRP-DAB显色回答的是“有没有、在哪里”,荧光则能进一步回答“在哪里——精确到亚细胞结构,以及两个蛋白是否共定位”。
荧光带来三项突破:
1.多色并行:不同荧光素发射波长不同,2—4色同时观察是常规操作;
2.精确定位:荧光信号对应抗原分子本身的位置,分辨率高于沉淀,可做共定位分析;
3.定量潜力:荧光强度与抗原量在较宽范围内保持良好的线性关系,可以被相机数字化测量,而且荧光可以做光学切片(共聚焦)、三维重构、精确评估共定位。
荧光染色需要注意:
1.淬灭:荧光素在持续激发下逐渐衰减;
2.自发荧光:胶原、红细胞、脂褐素等组织成分自身发光,掩盖弱信号;
3.光谱重叠:两个荧光素的发射谱一旦交叠就会串色,需要精心设计滤光片与荧光素的组合(光谱分离),通常建议将最亮的荧光素分配给表达量最低的抗原,最暗的荧光素分配给高丰度抗原,以避免弱信号被淹没。